
Conheça as condições hormonais e metabólicas impedem a reabsorção de glicose pelos rins
Trombocitemia essencial: excesso de plaquetas aumenta o risco de trombose
A doença é hereditária, as mutações acontecem nas células da medula óssea ao longo da vida?
Por Dr. Israel Bendit
Publicado em 21/09/2026, às 14:31 - Atualizado em 21/09/2026, às 14:32
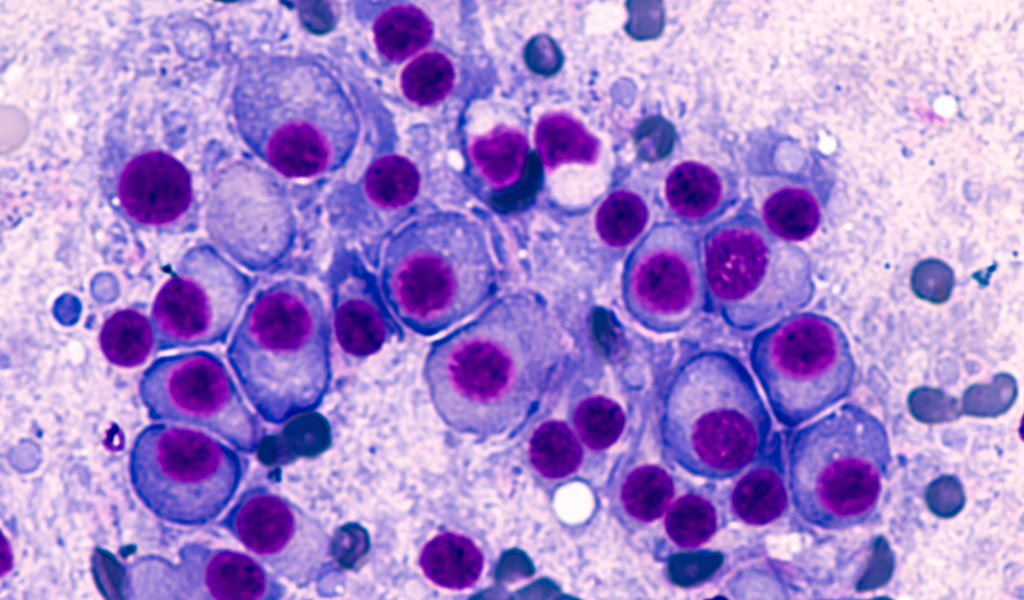
A trombocitemia essencial é uma doença rara do sangue que desencadeia uma produção excessiva de plaquetas, as células responsáveis pela coagulação do sangue. Quando as plaquetas estão em excesso, o risco de formar coágulos nos vasos sanguíneos aumenta significativamente, podendo levar a trombose, infarto e AVC.
A condição pertence ao grupo das neoplasias mieloproliferativas, doenças em que a medula óssea produz células sanguíneas em quantidade acima do normal. A evolução é lenta e, na maioria dos casos, compatível com uma vida praticamente normal.
A expectativa de vida de quem tem trombocitemia essencial é muito próxima à da população geral da mesma idade e sexo.
Neste artigo, você vai ler:
Trombocitemia essencial: o que é?
A trombocitemia essencial é uma neoplasia mieloproliferativa crônica, um tipo de câncer raro e de evolução lenta que afeta as células-tronco da medula óssea. Nessa condição, as células-tronco sofrem mutações genéticas e passam a produzir megacariócitos (células que dão origem às plaquetas) em quantidade muito acima do normal.
Dessa forma, a contagem de plaquetas fica cronicamente elevada, geralmente acima de 450.000 por microlitro de sangue. E as plaquetas em excesso funcionam de forma anormal: podem formar coágulos com mais facilidade e também podem, em alguns casos, causar sangramento, especialmente quando os níveis estão muito altos.
A trombocitemia essencial não é hereditária. As mutações que a causam acontecem nas células da medula óssea ao longo da vida, ou seja, não são transmitidas pelos pais aos filhos.
A doença afeta principalmente adultos acima dos 40 anos, com maior prevalência após os 60 anos, sendo mais frequente em mulheres do que em homens.
Causas
A causa da trombocitemia essencial são mutações somáticas – que acontecem nas células da medula óssea durante a vida, sem causa externa identificada – em genes que regulam a proliferação celular.
E as mutações mais importantes são:
JAK2 V617F
Presente em cerca de 50% a 60% dos pacientes com trombocitemia essencial. Essa mutação ativa de forma permanente uma proteína chamada JAK2, que estimula a produção excessiva de células sanguíneas – incluindo as plaquetas. Pacientes com essa mutação têm maior risco de trombose do que os demais.
CALR (calreticulina)
Presente em aproximadamente 20% a 25% dos casos. As mutações no éxon 9 do gene CALR são as mais frequentes entre os pacientes negativos para JAK2. De forma geral, pacientes com mutação CALR têm menor risco de trombose do que os com JAK2 – mas o risco ainda existe, especialmente em casos de trombocitose extrema.
MPL (receptor de trombopoietina)
Presente em cerca de 3% a 5% dos casos. Essa mutação ativa o receptor do hormônio que regula a produção de plaquetas, levando ao seu excesso.
Triplo-negativos
Cerca de 10% dos pacientes não apresentam nenhuma das três mutações acima. Nesses casos, o diagnóstico é feito por outros critérios clínicos e laboratoriais
Juntas, as mutações JAK2, CALR e MPL estão presentes em aproximadamente 90% dos casos de trombocitemia essencial.
Sintomas da Trombocitemia essencial
Muitos pacientes com trombocitemia essencial não apresentam sintomas, e acabam descobrindo a doença justamente em exames de rotina. Quando os sintomas aparecem, estão relacionados principalmente ao excesso de plaquetas e às consequências sobre a circulação sanguínea.
E os mais comuns seriam:
- Dor de cabeça frequente e intensa, especialmente nas regiões da fronte e das têmporas;
- Tontura e visão turva, causadas por alterações no fluxo sanguíneo cerebral;
- Formigamento e dormência nas mãos e nos pés;
- Eritromelalgia: queimação nas palmas das mãos e nas plantas dos pés, acompanhada de vermelhidão e calor local. A causa é o congestionamento dos pequenos vasos sanguíneos nas extremidades;
- Distúrbios visuais, como pontos brilhantes na visão.
Quando há formação de coágulos, os sintomas variam conforme o vaso afetado:
- Trombose venosa profunda: dor, inchaço, vermelhidão e calor nas pernas;
- AVC ou ataque isquêmico transitório: fraqueza súbita em um lado do corpo, dificuldade para falar, desvio da boca;
- Trombose em vasos do abdômen: dor abdominal intensa, náuseas e vômitos.
Em alguns casos – especialmente quando as plaquetas estão muito elevadas, acima de 1 milhão por microlitro -, em vez de coagular, o sangue sangra mais facilmente. Sangramento nasal, nas gengivas ou no trato gastrointestinal podem ser sinais desse fenômeno, chamado de síndrome de von Willebrand adquirida.
Qual médico procurar?
O médico especialista em trombocitemia essencial é o hematologista, que é o especialista em doenças do sangue. É ele quem faz o diagnóstico, avalia o risco de complicações e define o plano de tratamento mais adequado.
Procure avaliação médica se você apresentar contagem de plaquetas muito elevada em um exame de rotina – mesmo sem sintomas – ou se tiver sintomas como dores de cabeça frequentes e intensas, formigamento nas extremidades, eritromelalgia ou episódios de trombose.
Em alguns casos, outros especialistas podem ser envolvidos no cuidado, dependendo das complicações presentes: neurologista, cardiologista ou cirurgião vascular.
Como é feito o diagnóstico?
O diagnóstico da trombocitemia essencial é feito com base em critérios estabelecidos pela Organização Mundial da Saúde (OMS), que combinam achados laboratoriais, genéticos e da biópsia de medula ósseas (retirar o s). E alguns dos exames que podem ser solicitados são:
- Hemograma: uma contagem de plaquetas persistentemente acima de 450.000 por microlitro, sem causa secundária identificada, é o ponto de partida para a investigação;
- Pesquisa das mutações JAK2, CALR e MPL: são os testes genéticos fundamentais para o diagnóstico. A identificação de uma dessas mutações confirma a natureza clonal da doença e descarta causas secundárias de trombocitose;
- Biópsia de medula óssea: permite avaliar a morfologia dos megacariócitos e excluir outras neoplasias mieloproliferativas;
- Outros exames de sangue: ferritina, proteína C-reativa e outros marcadores inflamatórios ajudam a descartar causas secundárias de trombocitose.
Gene CALR – Pesquisa de Mutações no Éxon 9
A pesquisa de mutações no gene CALR (calreticulina), especificamente no éxon 9, é um dos exames genéticos fundamentais no diagnóstico das neoplasias mieloproliferativas, incluindo a trombocitemia essencial e a mielofibrose primária.
As mutações no éxon 9 do gene CALR são sempre inserções ou deleções que causam uma mudança na leitura do código genético. As duas variantes mais comuns são:
- Tipo 1: deleção de 52 pares de bases – mais frequente na mielofibrose;
- Tipo 2: inserção de 5 pares de bases – mais frequente na trombocitemia essencial.
Pacientes com mutação CALR tipo 2 na trombocitemia essencial tendem a ter prognóstico mais favorável, com menor risco de transformação para mielofibrose ou leucemia, do que os com JAK2 V617F.
Formas de tratamento para a trombocitemia essencial
O tratamento da trombocitemia essencial depende do risco de trombose de cada paciente – avaliado com base na idade, na presença de trombose prévia, no tipo de mutação e em outros fatores de risco cardiovascular.
Pacientes de baixo risco podem apenas ser acompanhados periodicamente, sem necessidade de medicamentos. As principais opções de tratamento são:
Aspirina (AAS) em baixas doses
Indicada para a maioria dos pacientes com risco de trombose. Atua reduzindo a agregação das plaquetas. A dose habitual é de 81 a 100 mg por dia. Uma vez indicado, não deve ser interrompido sem orientação médica.
Hidroxiureia
É o medicamento mais usado para reduzir a contagem de plaquetas. É um quimioterápico oral que inibe a produção de células sanguíneas na medula óssea. Indicado para pacientes de alto risco, principalmente aqueles com mais de 60 anos ou com histórico de trombose.
Interferon alfa
Alternativa à hidroxiureia, especialmente indicada para mulheres em idade fértil – já que a hidroxiureia é contraindicada na gravidez. As formulações peguiladas têm melhor tolerabilidade.
Anagrelida
Medicamento que reduz a produção de plaquetas de forma mais seletiva. Pode causar palpitações e retenção de líquidos, exigindo monitoramento cardiovascular.
O objetivo do tratamento não é curar a doença – a trombocitemia essencial não tem cura com os tratamentos atualmente disponíveis -, mas controlar os sintomas, reduzir o risco de trombose e manter a qualidade de vida.
Com acompanhamento adequado, a maioria dos pacientes leva uma vida praticamente normal.
Veja também